

【Cancer Communications】武汉同济医院张万广团队揭示AKT高激活ICC中CIT耐药新机制
肝内胆管癌(ICC)是一种高度侵袭性的恶性肿瘤,具有化疗耐药、免疫逃逸等特点,5年生存率不足20%。尽管联合吉西他滨、顺铂和杜伐单抗的化疗免疫治疗(CIT)方案已经取得了一定的成功,但持续的耐药性和低反应率表明迫切需要新的治疗策略。
本文分享一篇发表在Cancer Communications期刊上的文章,题为:Simvastatin overcomes the pPCK1‐pLDHA‐SPRINGlac axis‐mediated ferroptosis and chemo‐immunotherapy resistance in AKT‐hyperactivated intrahepatic cholangiocarcinoma,揭示了辛伐他汀如何克服AKT高度激活的肝内胆管癌中由pPCK1-pLDHA-SPRINGlac轴介导的铁死亡及化疗免疫治疗耐药性。
和元助力
和元生物有幸为客户提供hHER2基因CAR慢病毒,以实际行动助力基础科学研究。
研究背景
肝内胆管癌(ICC)预后极差,其化疗抵抗与免疫逃逸特性导致传统治疗策略效果有限。尽管基于吉西他滨、顺铂及PD-L1抑制剂的化疗-免疫联合疗法(CIT)已成为晚期胆道癌标准方案,但客观缓解率(ORR)低与获得性耐药仍是临床面临的重大挑战。ICC独特的代谢重编程,特别是活跃的有氧糖酵解与脂质代谢紊乱,被认为与其治疗抵抗密切相关。铁死亡在介导化疗与免疫治疗诱导的免疫原性细胞死亡(ICD)中起关键作用,可能是CIT协同效应的核心机制之一。然而,ICC细胞如何调控铁死亡敏感性以抵抗CIT,其机制尚未明确。
脂质代谢调控网络在铁死亡中扮演双重角色:SREBP1下游的ACSL4促进多不饱和脂肪酸(PUFA)合成,增强脂质过氧化与铁死亡敏感性;而PI3K-AKT-mTOR通路激活可通过SREBP1上调SCD1,增加单不饱和脂肪酸(MUFA)比例,从而抑制铁死亡。另一方面,SREBP2主导的甲羟戊酸(MVA)通路可产生还原型辅酶Q10(CoQ10H2)与甲萘醌-4(MK4),二者均能通过还原脂质过氧化物来有效抑制脂质过氧化,从而显著增强细胞的铁死亡抵抗能力。在ICC中,了解脂肪酸代谢、胆固醇代谢和铁死亡抵抗之间的关系对于开发新的治疗策略以改善患者预后至关重要。本研究旨在探索靶向铁死亡是否可提升CIT疗效,尤其是针对AKT高激活的ICC患者。
研究结果
1、代谢CRISPR筛选显示PCK1是ICC中调节CIT耐药性的关键铁死亡调节因子
为了识别影响ICC肿瘤对CIT应答的代谢调节因子,作者开发并表征了2个鼠源ICC细胞系:KP-ICC和KP2。IHC分析表明,KP-ICC来源的皮下肿瘤表现出CK19+、SOX9+和HNF4A-的病理特征(补充图S1E)。值得注意的是,体内治疗显示KP-ICC肿瘤对GP化疗(吉西他滨和顺铂)、免疫治疗(抗mPD-L1抗体)及其组合具有耐药性(图1A),从而突出了KP-ICC作为探索ICC CIT增敏策略的理想模型。
为了揭示CIT耐药性的代谢介质,作者使用靶向2865个代谢基因的鼠源sgRNA文库,在CIT压力下进行了功能缺失筛选(体内CIT筛选)(图1B),筛选结果支持了结果的可靠性。为了识别在CIT中具有叠加效应的基因,作者专注于那些在CIT中比在单一疗法(GP或抗mPD-L1抗体)中效应增加的基因。考虑到铁死亡在治疗耐药性中的免疫原性作用,作者使用RSL3(一种常用的铁死亡诱导剂)在KP-ICC细胞中筛选了铁死亡调节因子(补充图S2B-C),并将结果与体内CIT筛选数据整合。该分析表明PCK1和PAPSS1是介导铁死亡抵抗和CIT抵抗的主要候选基因(图1D)。
基于分析与之前的研究,PCK1在调节CIT和铁死亡抵抗方面起着更重要的作用,随后作者进一步评估了其对CIT的影响。体内实验表明,抑制PCK1显著减少了BALB/c裸鼠和C57BL/6J小鼠的肿瘤生长,CIT给药进一步增强了这种效果(图1E-F),突显了PCK1在KP-ICC模型中既是癌基因又是CIT耐药性的主要调节因子。此外作者通过OT-1 T细胞与过表达OVA(OVA-OE)的KP-ICC细胞共培养(图1H)以及抗hHER2 CAR-T细胞与表达HER2的人ICC细胞系HuCCT-1共培养等实验进行了T细胞特异性杀伤试验,结果显示:PCK1耗竭增强了T细胞诱导的铁死亡。
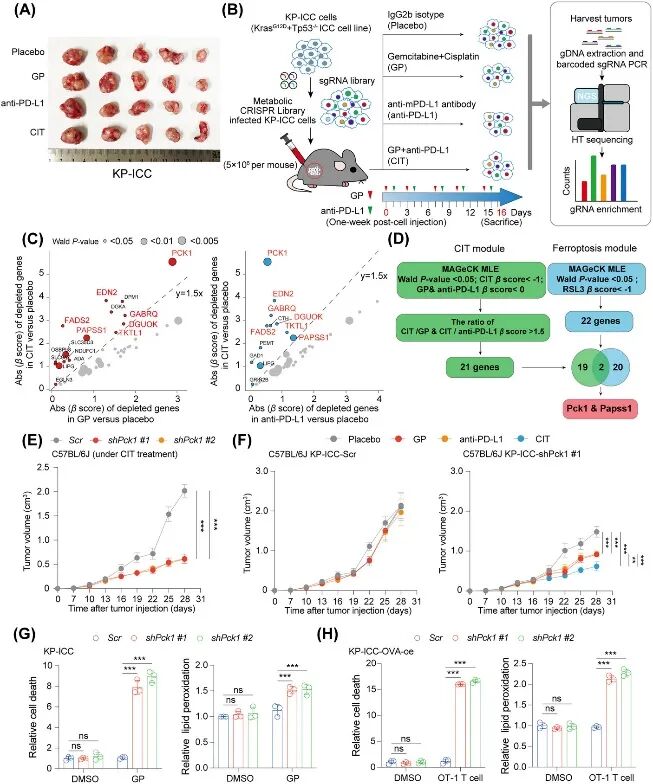
Figure 1.体内代谢筛选揭示了ICC中CIT的铁死亡调节因子
2、磷酸化PCK1赋予ICC铁死亡抵抗性
在KP-ICC细胞中,PI3K-AKT和KRAS激活的蛋白激酶信号通路异常活跃。作者假设PCK1通过其激酶活性促进CIT抗性和铁死亡抗性,IP-MS实验发现了PCK1-S90和T92上的2个磷酸化位点(图2A),且证实S90是KP-ICC细胞中主要的磷酸化位点(图2B),表明在这种背景下存在活性激酶形式的PCK1。接着作者在HuCCT-1和KP-ICC细胞中将PCK1的S90突变为丙氨酸(模拟磷酸化缺陷)或天冬氨酸(模拟磷酸化),证明了消除PCK1 S90磷酸化和PCK1敲低都增强了肿瘤细胞对铁死亡诱导剂(RSL3)的敏感性(图2C-D),这种效应可被铁死亡抑制剂(DFO和Lip1)逆转,但不能被凋亡或坏死性凋亡抑制剂逆转(图2E),暗示PCK1的蛋白激酶活性促进了KP-ICC细胞的铁死亡抵抗。
随后作者使用PCK1 S90的磷酸化特异性抗体进一步评估探讨了10种胆管癌中PCK1激酶活性与PI3K-AKT通路激活之间的关系,分析表明:具有较高磷酸化AKT (pAKT)-pPCK1水平的细胞和PDOs对RSL3和FINO2(两者均作为GPX4抑制剂)具有耐药性(图2F-I)。为了进一步评估治疗效果,作者在这些ICC细胞中筛选了具有不同机制的铁死亡诱导剂,特别是针对GPX4 -谷胱甘肽(GSH)系统和FSP1-CoQ10H2系统。结果表明,具有高pAKT-pPCK1水平的PDOs和细胞对GP与一系列FSP1-CoQ10H2系统抑制剂联合治疗的反应增强,但对GP与GPX4-GSH系统抑制剂联合治疗则无此反应(图2J)。这些发现表明,PCK1激酶活性通过不同的监测机制促进了AKT过度激活的ICC细胞的铁死亡抗性,该机制依赖于FSP1-CoQ10H2系统,而不是GPX4-GSH系统,强调需要进一步验证。
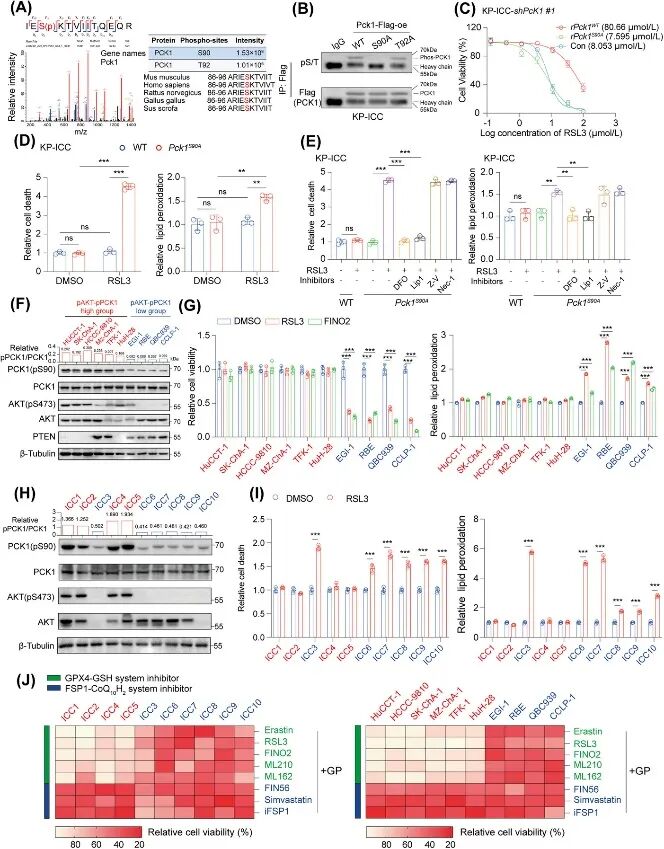
Figure 2.磷酸化PCK1在ICC中赋予铁死亡抵抗作用
3、PCK1磷酸化阻断以铁死亡依赖的方式增强CIT疗效
作者在各种ICC细胞系上进行了实验,以评估PCK1在pAKT-pPCK1轴不同激活状态下的作用。PCK1耗竭增加了pAKT-pPCK1活性升高的细胞系(如HuCCT-1和HCCC-9810)中RSL3诱导的铁死亡敏感性,但在pAKT-pPCK1水平较低的细胞系(如QBC939和RBE)中没有效果(图3A-B)。重新引入野生型PCK1(PCK1WT)恢复了铁死亡抵抗,而磷酸化缺陷变体PCK1S90A则没有(图3C)。这些结果表明,PCK1主要在pAKT-pPCK1信号激活时促进铁死亡抵抗。接着作者使用一种竞争性抑制肽(PPB肽),以阻断PCK1 S90的磷酸化。体外实验表明PPB在体外有效抑制了PCK1与AKT的相互作用以及PCK1 S90磷酸化,导致对GP诱导的铁死亡敏感性增强(图3E-F)。体内实验表明,PPB增强了CIT在KP-ICC细胞中的治疗效果(图3G-K),Lip1给药逆转了这些效应,突显了S90磷酸化在PCK1调节铁死亡及其在CIT中的意义。这些结果表明,pPCK1驱动了ICC中的铁死亡逃逸和CIT抵抗。
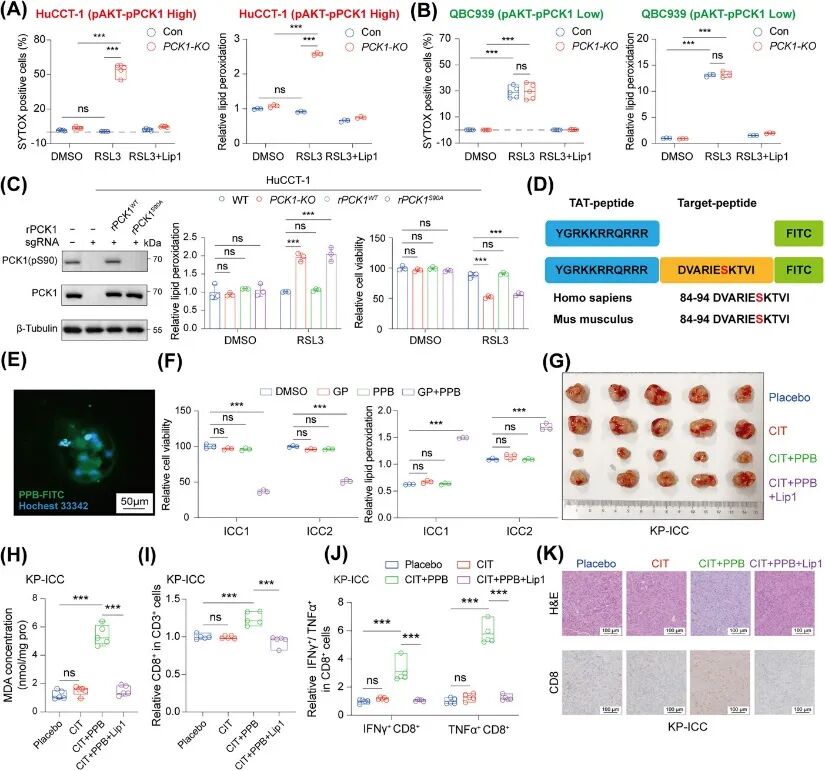
Figure 3.抑制PCK1磷酸化可通过铁死亡增强CIT功效
4、pPCK1介导乳酸代谢-MVA通量重编程驱动ICC中的铁死亡抵抗
为了阐明PCK1如何调节铁死亡逃逸,作者评估了其对糖酵解和脂肪生成的影响(PCK1具有双重功能——它作为关键酶调节糖异生,并在AKT高度激活下作为蛋白激酶促进脂肪生成)。后续分析显示,pPCK1降低了其PEPCK酶(糖异生途径的一个酶)活性。PCK1耗竭减少了pAKT-pPCK1-high ICC细胞中的葡萄糖摄取、乳酸产生和整体蛋白质的赖氨酸乳酰化水平(pan-Klac) (图4B-C),而pAKT-pPCK1-low细胞则表现出相反的效果。值得注意的是,PCK1耗竭不影响pAKT-pPCK1-high细胞中的PEPCK酶活性(图4D)。此外,与pAKT-pPCK1-low细胞相比,pAKT-pPCK1-high细胞始终表现出较低的PEPCK酶活性,表明pAKT-pPCK1-high细胞中的PCK1不作为糖异生中的关键酶起作用。因此,PCK1似乎在pAKT-pPCK1-high条件下通过独立于其PEPCK酶活性的机制促进糖酵解,而在pAKT-pPCK1-low中主要支持糖异生。另外,携带S90A突变的ICC细胞在KP-ICC和HuCCT-1(pAKT-pPCK1-high)中的糖酵解活性均降低。此外,作者评估了主要糖酵解底物(葡萄糖、丙酮酸和乳酸)的抗铁死亡作用。这些结果表明,由于pPCK1失活,乳酸降低了铁死亡敏感性,丙酮酸有中等效果,而葡萄糖效果最小(图4E),补充Nala(乳酸钠)恢复了由pPCK1失活引起的铁死亡敏感性(图4F),而糖酵解抑制剂2-DG则显示出相反的效果。
随后作者研究了pPCK1的促糖酵解和促脂肪生成效应在介导铁死亡抵抗中的作用。脂质组学分析表明, pPCK1显著促进了MVA及其下游产物CoQ10H2和MK4的合成,使用2-DG抑制糖酵解显著减少了pPCK1介导的脂肪生成以及MVA及其衍生物(CoQ10H2和MK4)的合成(图4G)。随后作者通过Nala补充和MVA-Li补充实验进行了体外和体内实验,看其对由pPCK1缺陷引起的铁死亡增敏的影响,发现两者均可逆转铁死亡增敏结果。并且当MVA通路被抑制时,MVA-Li补充成功恢复了铁死亡抵抗,而Nala补充则不能。综上所述,pPCK1介导的促糖酵解和促脂肪生成效应(通过SREBP2驱动的MVA通量)是顺序发生的。pPCK1在连接糖酵解和MVA通路中起着关键作用,从而使ICC细胞能够逃避铁死亡(图4I)。
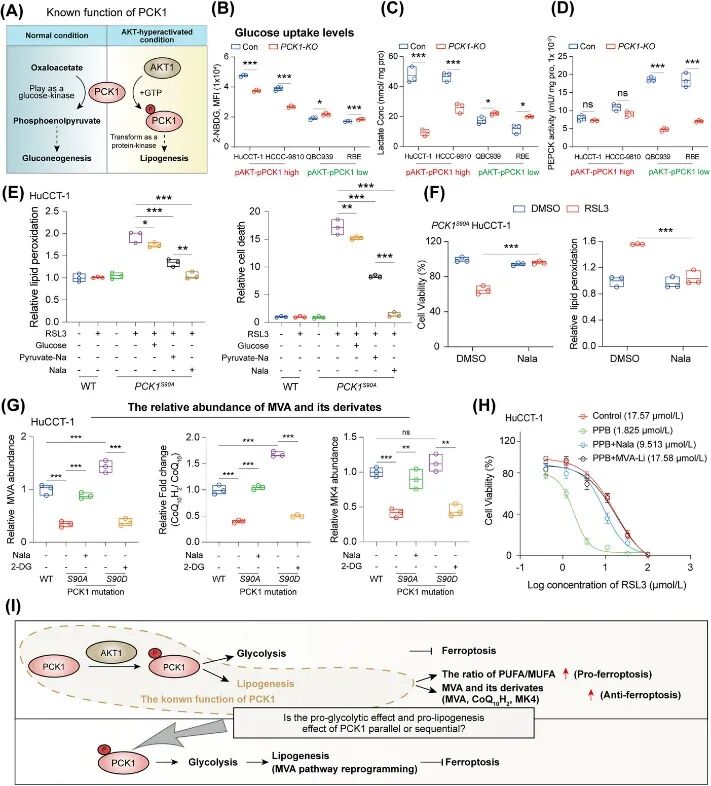
Figure 4. pPCK1调节乳酸代谢-MVA通量重编程,促进ICC铁死亡抵抗
5、pPCK1-pLDHA轴促进ICC中的乳酸代谢-MVA通量重编程
为了进一步探索pPCK1促进糖酵解的具体机制,作者在PCK1-KO细胞中重新表达PCK1野生型(WT)或PCK1 S90A突变体(模拟去磷酸化),并进行IP-MS分析,结果表明PCK1的S90磷酸化是其与LDHA相互作用的关键(图5A)。随后通过点突变实验和体外酶活性测定,确认LDHA的T248是PCK1磷酸化的关键位点。
为了进一步研究LDHA (pT248)在pPCK1介导的乳酸代谢- MVA通量重编程中的作用,作者使用LDHA (pT248)位点的定制抗体进行实验,使用IGF-1(增强AKT激活)后,PCK1WT(野生型)与LDHA的结合增强,而PCK1S90A(模拟非磷酸化突变体)则无法有效结合,表明PCK1的S90磷酸化(由AKT介导)是PCK1与LDHA结合的关键条件。共聚焦显微镜分析表明,PCK1S90A破坏了PCK1和LDHA的共定位(图5D)。Protein-pulldown和激酶实验表明,PCK1-LDHA相互作用是由AKT导向的PCK1 S90磷酸化介导的, 并且pPCK1直接结合并磷酸化LDHA的第248位苏氨酸(图5E)。此外使用2-DG或LDHA特异性抑制剂GSK 2837808A可显著降低SCAP从内质网(ER)向高尔基体的易位和SREBP2的核积累,而补充Nala则显示相反的效果(图5F-G)。这些结果表明pPCK1通过直接结合并在T248磷酸化LDHA来促进糖酵解,从而通过未知机制影响SCAP-SREBP复合物转运,这重编程了MVA通路(图5H),从而使ICC细胞能够逃避铁死亡。
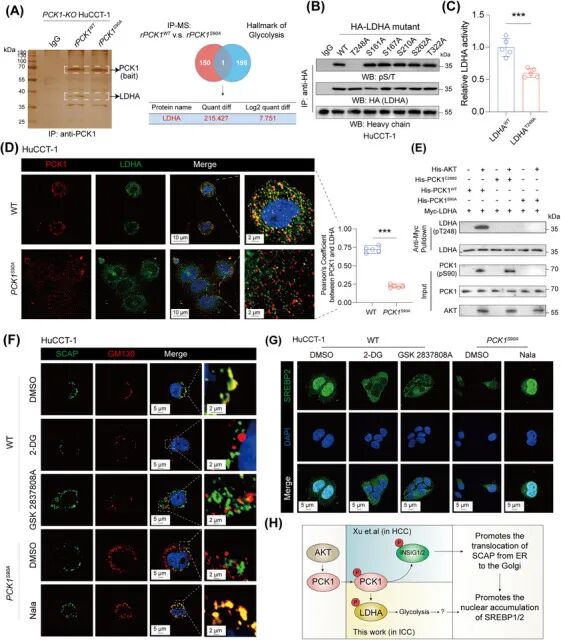
Figure 5. pPCK1-pLDHA轴促进SCAP易位,从而促进ICC中MVA通量重编程
6、KAT7介导的SPRING K82乳酰化调节pPCK1-pLDHA轴介导的抗铁死亡作用
为了了解其调节SCAP向高尔基体转运的机制,作者假设pPCK1-pLDHA轴可能通过乳酰化控制SCAP转运。IP-MS分析显示,在WT细胞中,SPRING肽段在K82处的乳酰化富集,但在PCK1S90A细胞中没有。随后作者构建了SPRINGK82R突变(模拟乳酸化缺失)的ICC细胞模型,发现该突变会降低SREBP1/2的成熟和核积累、抑制脂质代谢相关基因表达(图6F)、显著增加细胞对铁死亡诱导剂敏感性(图6G)且显著下调了MVA通量。
为了进一步了解pPCK1-pLDHA轴产生的乳酸催化SPRING K82乳酰化的过程,TurboID-MS分析表明,在WT细胞中SPRING与KAT7的接近度高于PCK1S90A细胞(图6I)。进一步分析表明,抑制KAT7降低了SPRING乳酰化而不影响乙酰化(图6J),而抑制LDHA减少了KAT7-SPRING相互作用,Nala给药则有相反效果(图6K-L)。体外实验证明了KAT7在乳酰化SPRING K82中的作用(图6M)。KAT7抑制显著影响了SCAP高尔基体转运和SREBP2核积聚(图6N,补充图S10H)。这些结果共同表明,KAT7介导的SPRING乳酰化是pPCK1-pLDHA驱动的糖酵解和MVA通路重编程的关键中介。
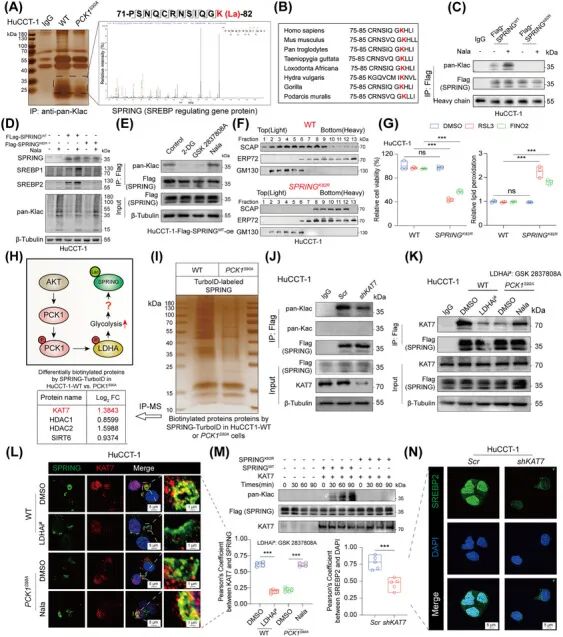
Figure 6. KAT7在SPRING的K82位点上的乳酸化对于pPCK1-pLDHA轴及其抗铁死亡作用至关重要
7、辛伐他汀治疗性靶向pPCK1-pLDHA-SPRINGlac轴可增强ICC中的CIT疗效
作者考虑到他汀类药物在抑制MVA通路限速酶3-羟基-3-甲基戊二酰辅酶A还原酶(HMGCR)中的作用,评估了辛伐他汀对pPCK1-pLDHA-SPRINGlac轴的影响。发现辛伐他汀(Simvastatin)作为HMGCR(MVA通路限速酶)抑制剂,能够显著增强RSL3(铁死亡诱导剂)对HuCCT-1细胞的杀伤效果,证实其通过抑制MVA通路逆转耐药性。并且CoQ2和UBIAD1(CoQ10H2和MK4合成的关键酶)的缺失会削弱pPCK1-pLDHA-SPRINGlac轴的抗铁死亡作用,进一步验证MVA通路衍生物的重要性。
随后在KP-ICC小鼠模型中,单独使用PPB肽(PCK1磷酸化抑制剂)、辛伐他汀或CIT效果有限,但联合治疗(CIT+PPB或CIT+辛伐他汀)显著抑制肿瘤生长(图7C-E),增加脂质过氧化(图7F),并促进CD8+ T细胞浸润(图7G-I)。补充MVA可抵消辛伐他汀与CIT联用的抗肿瘤效果(图7J-N),证实MVA通路是治疗敏感性的关键靶点。临床前模型支持:在AKT高度激活的ICC小鼠模型中,辛伐他汀联合CIT显著抑制肿瘤进展,增强铁死亡标志物(脂质过氧化)和免疫细胞活性(CD8+ T细胞浸润与活化)。总之,作者的发现支持了在他汀类药物中靶向MVA通路作为辅助手段以增敏AKT高度激活的ICC患者CIT疗效的临床可行性。
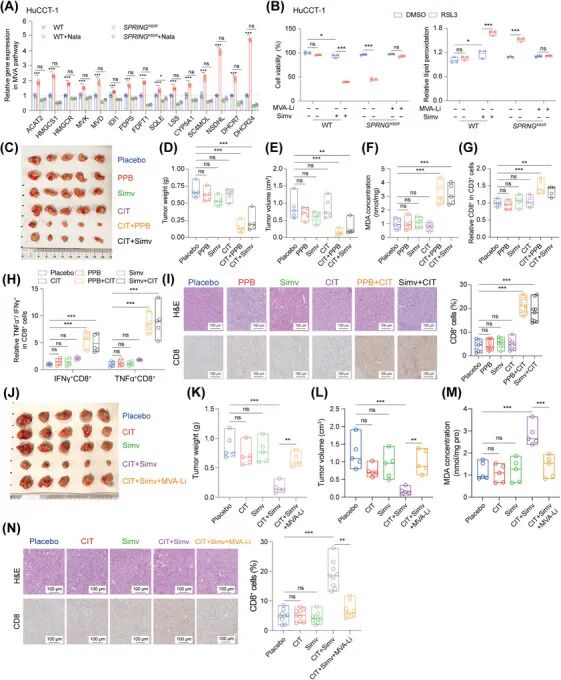
Figure 7. 辛伐他汀通过破坏pPCK1-pLDHA-SPRINGlac轴介导ICC中CIT疗效的增强
总结
本研究揭示了一条全新的信号轴——pAKT-pPCK1-pLDHA-SPRINGlac——它通过将糖酵解与MVA通路激活相偶联,在AKT高度激活的ICC中驱动了强烈的铁死亡抵抗和CIT抵抗。靶向该通路的下游MVA环节(例如使用辛伐他汀)是一种有前景的策略,可以逆转耐药性,提高CIT疗效。同时,pAKT-pPCK1水平有望成为预测ICC患者对CIT反应的生物标志物。
